Kontakt
Für projektbezogene Antworten wenden Sie sich bitte an ctc-forschung@usz.ch
Für allgemeine Anfragen zur Qualitätskontrolle nutzen Sie bitte CTC-Monitoring@usz.ch
Eine wirksame Qualitätskontrolle beginnt bereits bei der Planung einer Studie. Je nach Art, Komplexität und Risikoprofil eines Forschungsprojekts können unterschiedliche Monitoring- und Qualitätskontrollmassnahmen erforderlich sein.
Das Clinical Trials Center unterstützt Sie dabei, eine angemessene und risikobasierte Strategie zur Qualitätskontrolle Ihrer Studie zu entwickeln und umzusetzen.
Gemeinsam mit Ihnen analysieren wir die Anforderungen Ihres Projekts und definieren, welche Kontrollen und Monitoring-Aktivitäten für Ihre Studie sinnvoll und angemessen sind. Dabei berücksichtigen wir unter anderem das Studiendesign, die Komplexität der Studie, kritische Daten und Prozesse, potenzielle Risiken sowie die vorhandenen Ressourcen und Kompetenzen des Forschungsteams.
Unser Ziel ist es, Risiken frühzeitig zu erkennen und die verfügbaren Ressourcen gezielt auf die für Ihre Studie relevanten Qualitätsaspekte zu fokussieren.
Wir begleiten Sie von der Planung Ihrer Studie bis zu deren Abschluss und bieten verschiedene Dienstleistungen im Bereich Monitoring und Qualitätskontrolle an.
Welche Monitoring-Strategie ist für meine Studie geeignet?
Wir unterstützen Sie bei der Auswahl eines geeigneten Monitoring-Ansatzes und bei der Entwicklung eines studienspezifischen Monitoring Plans.
Nicht jede Studie benötigt die gleichen Kontrollmassnahmen. Entscheidend ist, dass Art und Umfang des Monitorings angemessen zum Risikoprofil, zur Komplexität und zu den kritischen Daten und Prozessen Ihrer Studie sind. Gemeinsam definieren wir, welche Daten und Prozesse für Ihre Studie besonders kritisch sind und wie diese angemessen überwacht werden sollen.
Kontaktieren Sie uns frühzeitig in der Planungsphase Ihrer Studie. Gemeinsam definieren wir, welche Form der Qualitätskontrolle und des Monitorings für Ihr Forschungsprojekt geeignet ist.
Je nach den Anforderungen Ihrer Studie kombinieren wir unterschiedliche Monitoring-Ansätze.
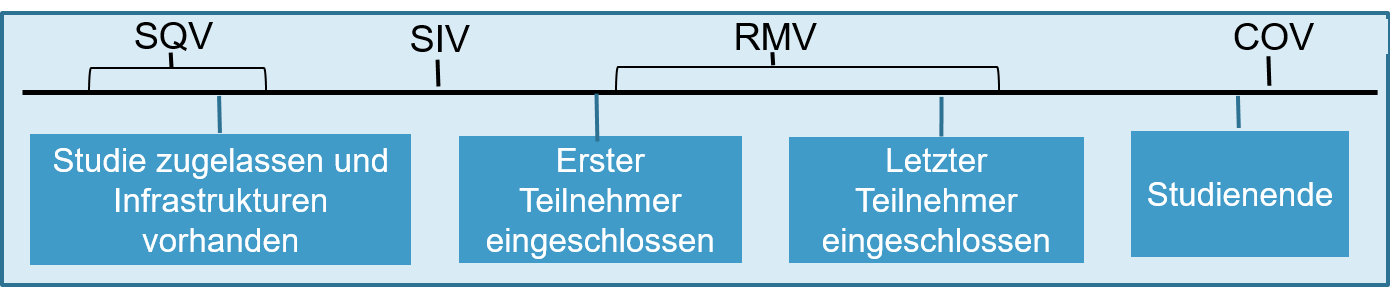
Eine gute Vorbereitung schafft die Grundlage für eine erfolgreiche Studiendurchführung.
Wir unterstützen Sie bei der Definition studienspezifischer Prozesse und Verantwortlichkeiten sowie bei der Erstellung und Organisation einer GCP-konformen Studiendokumentation. Dazu gehören beispielsweise die Vorbereitung des Investigator Site File und weiterer studienspezifischer Vorlagen und Unterlagen.
Gemeinsam mit dem Forschungsteam prüfen wir, ob die vorhandenen Ressourcen, die Erfahrung des Studienteams, die Rekrutierungsmöglichkeiten sowie die standortspezifischen Prozesse und Einrichtungen vorhanden sind.
Die SQV ermöglicht es, potenzielle Herausforderungen frühzeitig zu erkennen und die Eignung der Prüfstelle für die geplante Studie zu bestätigen. Dadurch wird eine wichtige Grundlage für einen effizienten Studienstart und eine qualitativ hochwertige Studiendurchführung geschaffen.
Die SIV ist ein zentraler Startpunkt für die erfolgreiche Durchführung einer klinischen Studie.
Vor Beginn der Rekrutierung stellen wir gemeinsam mit dem Forschungsteam sicher, dass alle Beteiligten die studienspezifischen Anforderungen, Prozesse und Verantwortlichkeiten kennen und die notwendigen Voraussetzungen für den Studienstart geschaffen sind.
Im Rahmen der SIV werden unter anderem der Studienablauf, relevante Sicherheitsprozesse, die Studiendokumentation sowie die Anforderungen an die Qualitätskontrolle und das Monitoring besprochen.
Eine sorgfältig vorbereitete und durchgeführte SIV schafft damit eine gemeinsame Grundlage für die weitere Studiendurchführung und kann dazu beitragen, Probleme und Qualitätsrisiken frühzeitig zu vermeiden.
Im Verlauf der Studie überwachen wir den Projektfortschritt und überprüfen die Umsetzung der definierten Prozesse und Qualitätskontrollmassnahmen.
Identifizierte Risiken, Mängel und Abweichungen werden dokumentiert, mit dem Forschungsteam besprochen und hinsichtlich geeigneter Massnahmen nachverfolgt.
Zum Abschluss der Studie unterstützen wir bei der Überprüfung der erforderlichen Studiendokumentation und bei der Vorbereitung der weiteren Schritte im Zusammenhang mit Berichterstattung, Archivierung und Studienabschluss.
Nicht jede Studie benötigt ein vollständiges Monitoring durch das CTC.
Wenn Ihre Klinik oder Forschungsgruppe über qualifiziertes und ausreichend unabhängiges Personal verfügt, können Monitoring und Qualitätskontrolle auch durch einen klinikinternen Monitor durchgeführt werden.
Auch in diesem Fall unterstützen wir Sie bei Bedarf gezielt.
Wir können beispielsweise bei der Erstellung von Studienordnern, der Schulung zu Essential Records oder durch die Durchführung von Quality Visits zur Überprüfung der internen Qualitätskontrolle.
Quality Visits können eingesetzt werden, wenn das reguläre Monitoring durch einen klinikinternen Monitor erfolgt, aber eine zusätzliche unabhängige Überprüfung oder punktuelle Unterstützung gewünscht ist.
Dabei überprüfen wir ausgewählte Aspekte der Studiendurchführung und Qualitätskontrolle und unterstützen dabei, mögliche Risiken, Schwachstellen oder Optimierungsmöglichkeiten frühzeitig zu erkennen.
Quality Visits können somit eine sinnvolle Ergänzung zum klinikinternen Monitoring darstellen und dazu beitragen, die Qualität und Konsistenz der durchgeführten Qualitätskontrollmassnahmen sicherzustellen.
Für projektbezogene Antworten wenden Sie sich bitte an ctc-forschung@usz.ch
Für allgemeine Anfragen zur Qualitätskontrolle nutzen Sie bitte CTC-Monitoring@usz.ch
Sie möchten selber als Monitorin oder Monitor tätig werden? Besuchen Sie unsere Weiterbildung in Clinical Monitoring!
Bei Studien und Projekten, bei denen das Studienvorhaben für die Teilnehmenden höchstens mit minimalen Risiken und Belastungen verbunden ist, kann die Ethikkommission als Qualitätskontrolle ein internes Monitoring akzeptieren (low-risk Studien). Eine Voraussetzung für internes Monitoring ist, dass die Klinik oder Abteilung über qualifiziertes (GCP-zertifiziertes) klinikinternes Personal verfügt, die von der Studiendurchführung unabhängig ist. Dieses Vorgehen muss im Protokoll beschrieben werden. Zu den low-risk Studien gehören Studien gemäss KlinV und KlinV-Mep Kategorie A, sowie alle HFV2 und HFV3 Projekte.
Risikobasiertes Monitoring basiert auf einer Risikobewertung zu Beginn der Studie, bei der potenzielle Risiken für Datenintegrität und die Sicherheit der Teilnehmer identifiziert werden. Die Studien werden als low-risk, medium-risk oder high-risk als Monitoring Klasse eingestuft.
Die Intensität und Häufigkeit der Überwachungsaktivitäten werden entsprechend dem Risikoprofil der Studie angepasst.
Das Monitoring wird vom CTC-Monitoring gemäss Monitoring-Plan vollumfänglich gewährleistet. Dies bedeutet die Durchführung von Monitoring Visiten (on-site, remote), Erstellen von Monitoring-Berichten gemäss CTC internen Weisungen und Vorlagen oder Vorgaben von Sponsoren. Ausserdem beinhaltet klassisches Monitoring auch studienspezifische beratende Aktivitäten während der Durchführung. Diese Strategie empfehlen wir für Studien der HFG Kategorie B oder C und für andere Studien/Projekte ohne interne Qualitätskontrolle (QC), ohne internen Monitoren. Ein klassisches Onsite Monitoring kann mit Central Data Monitoring (CDM) (siehe nächste Frage) ergänzt werden.
Hier wird die QC/das Monitoring durch Klinik-internes, studienunabhängiges Personal durchgeführt. Das Forschungsteam soll hier über eigene Monitoring Weisungen (SOP) und Bericht-Vorlagen verfügen. Diese Strategie empfehlen wir für Studien der HFG Kategorie A, oder HFV Projekte, wenn die Klinik über genügend Ressourcen und qualifiziertes Personal verfügt. Das CTC Monitoring unterstützt den internen Monitor mit ausgewählten Dienstleistungen, z.B: Coaching über Studienordner oder Essentielle Dokumente, Quality Visiten (Überprüfung der internen QC) usw.
Dies umfasst die systematische Überwachung von Daten, um die Integrität der Daten und die Einhaltung der Studienprotokolle sicherzustellen. Die regelmässigen Datachecks erfolgen off-site.
CMD ermöglicht, bestimmte Daten / Variablen bei allen Patienten in der Datenbank zu kontrollieren (im Gegensatz zu RBM, bei der nur ein Teil (e.g. 20%) aller Daten verifiziert werden). Z.B. Einhaltung des Protokolls (Studieneinschluss, Visiten Timelines, Study End, etc), Safety Übersicht und Reporting. Ausserdem kann man die Leistung von Studienzentren in einer multizentrischen Studie vergleichen (Site Performance Assessment). Durch die Analyse verschiedener Metriken wie Rekrutierungsgeschwindigkeit, Anzahl von adverse events, Häufigkeit der Protokoll-Abweichungen, Data Error Rates können Forscher und Sponsoren die Leistung der einzelnen Studienzentren bewerten.
Die direkte Eingabe von Daten ins eCRF ist in Ausnahmefällen (z.B. Fragebögen, telefonische follow-up) möglich, es gibt jedoch Folgendes zu beachten.
Grundsätzlich sollen alle studienbezogenen Massnahmen und Untersuchungen inkl. AE/SAEs in der Krankengeschichte (KG) als Quelldaten dokumentiert werden. Die Handhabung der Prüfpräparate (Drug Compliance, Drug Accountability) muss nicht zwingend in der KG, aber auf jeden Fall ausserhalb des eCRF dokumentiert werden.